 研究进展
超突变模式决定错配修复缺陷胶质瘤的发生与免疫治疗反应
2026-10-28 11:04 · 发布者: admin
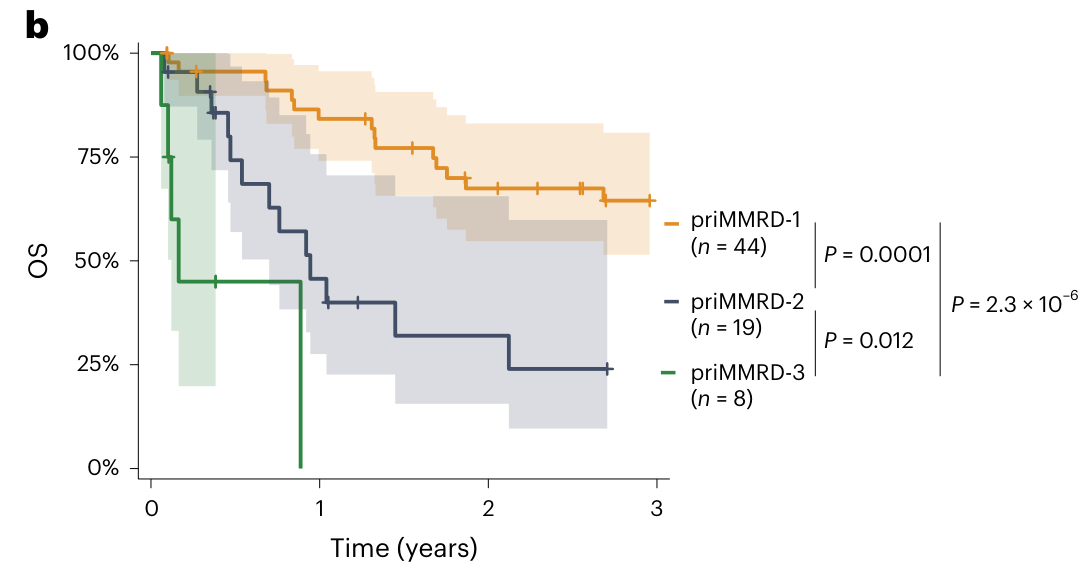
摘要:Fernandez 等汇总国际复制修复缺陷联盟的 152 名患者、162 个原发错配修复缺陷高级别胶质瘤,按肿瘤的「第二个驱动突变」分成三组:MMR 缺陷合并 DNA 聚合酶校对缺陷(priMMRD-1,101 例,62%,突变负荷中位 409 个/Mb)、单纯 MMR 缺陷(priMMRD-2,31 例,19%,28.4 个/Mb)、MMR 缺陷合并 IDH1 突变(priMMRD-3,30 例,19%,30.9 个/Mb)。在 71 名只用过抗 PD-1 单药的患者中,三组生存差异显著:1 型优于 2 型(P=0.0001),也优于 3 型(P=2.3×10⁻⁶);而在只接受放化疗的历史队列里,三组之间没有差别。免疫微环境检查显示 1、2 型是「免疫发炎型」,3 型是免疫抑制的「冷肿瘤」。
一个家庭拿到病理报告,上面写着一行小字:错配修复缺陷。医生说,这类肿瘤对常规化疗不敏感,可以试试免疫治疗。
回家上网一查,家长看到两个完全不同的故事。一个孩子打了几针,肿瘤缩小,几个月后回到学校;另一个孩子打了三个月,复查时肿瘤还在长,医生只好换方案。
同样是「错配修复缺陷的脑瘤」,为什么差这么远?
2026 年 1 月,《Nature Genetics》上的一项研究,给出了目前为止最清楚的一个答案:这类肿瘤不是一个病,是三个。判断属于哪一个,能提前知道免疫治疗大概会有多灵。
一、先说清楚:这是哪一类肿瘤
细胞每次分裂都要把 DNA 抄一遍。抄写会出错,于是细胞里配了一支「校对队」——错配修复系统(MMR)。这支队伍坏了,错字就一代代攒下去,医学上叫复制修复缺陷(RRD);如果坏的是 MMR 这一支,就叫 MMR 缺陷综合征。再往下,一份基因坏是林奇综合征,两份都坏是 CMMRD。
这类人身上长出的高级别胶质瘤,就叫原发错配修复缺陷高级别胶质瘤(英文缩写 priMMRD-HGG)。它不算常见,但绝不少:有研究估计,年轻患者的高级别胶质瘤里,最多约 10% 属于这一类。
它有一个很别扭的特点:最常用的化疗药替莫唑胺对它无效。原因很直接——替莫唑胺要靠一个功能正常的 MMR 系统才能杀死肿瘤细胞,靶子本身就坏了,药自然使不上劲。
所以这类患者一旦确诊,医生手里能打的牌,主要就剩下免疫治疗。
二、这项研究做了什么
研究者来自国际复制修复缺陷联盟(IRRDC),把全世界登记在册的病例汇总起来,最终纳入 152 名患者、162 个肿瘤。
他们问的问题很朴素:这些肿瘤看起来都一样,但会不会其实不一样?
于是按肿瘤在生长过程中给自己添的「第二个驱动突变」分组:
- 有 DNA 聚合酶(POLE、POLD1)校对缺陷的 → 1 型
- 只有 MMR 缺陷、没有别的 → 2 型
- 带 IDH1 突变的 → 3 型
分完之后,他们比较了三组的突变数量、基因改变类型、发病年龄、影像表现、肿瘤里的免疫细胞,以及最重要的一项——用了免疫治疗之后活了多久。
三、结果一:错字的数量,差了十几倍
先看最直观的一个数字:每百万个碱基里有多少个突变(医学上叫突变负荷)。
全组的中位数是 302.8 个。但拆开看,三组完全不在一个量级:
- 1 型:409.0 个(四分位范围 303.9–532.5)
- 2 型:28.4 个(14.9–40.0)
- 3 型:30.9 个(18.2–60.6)
1 型和 2 型之间差了 14 倍以上(P=2.4×10⁻¹³),和 3 型比也差一个量级(P=3.0×10⁻¹²)。2 型和 3 型之间则没有明显差别。
另一类「错字指纹」叫微卫星插入缺失(MS-indel),也能反映校对队失灵的程度。1 型中位 760.0 个/Mb,2 型 781.5 个/Mb,3 型只有 244.5 个/Mb——1 型和 2 型都明显高于 3 型(分别是 P=0.0025 和 P=0.021),而 1 型和 2 型之间差不多。
还有一个反直觉的发现:错字越多的肿瘤,染色体层面的混乱反而越少。1 型的基因组里只有 3.9% 发生了拷贝数改变,2 型是 10.6%(P=0.0025),3 型是 10.0%(P=0.07,未达统计学差异)。也就是说,1 型几乎完全靠「点突变」长大,而不是靠染色体断裂、片段丢失。
四、结果二:三组的「出身」和长相都不一样
三组分得很干净——162 个肿瘤里,同时具备「聚合酶缺陷」和「IDH1 突变」的只有 2 个(1.2%)。这说明它们基本是三条互不相干的路。
年龄:1 型中位 9.5 岁(四分位 7.0–12.8),3 型 11.0 岁(10.0–13.9),2 型 14.5 岁(10.0–17.7)——1 型明显比另外两组年轻(P=0.00025 和 P=0.0054)。
遗传背景:1 型里 86% 是 CMMRD,胚系基因以 PMS2(67%)和 MSH6(22%)为主;2 型里 67% 是林奇综合征,以 MSH2(47%)和 MLH1(23%)为主;3 型则以 MSH2 / MSH6 这一对(MutSα 复合物)为主。
影像:1 型更多是边界相对清楚、带大片坏死和囊性的病灶;3 型更多是 WHO 3 级、长在额颞叶、弥漫浸润、边界不清的病灶(部位 P=0.0093,影像形态 P=5.1×10⁻⁶)。
基因改变:三组都很少出现普通胶质母细胞瘤的招牌——没有一例出现 +7/−10 染色体改变,H3.3 突变和 BRAF V600E 也罕见。共同的高频改变是 TP53(89%)、ATRX(80%)、NF1(71%)、SETD2(69%)、RAS/MAPK 通路(70%)。
发病顺序也能倒推出来。研究者用突变等位基因频率还原了时间线:1 型是先有 TP53 突变,再被自然选择「筛」出聚合酶校对缺陷,错字从此炸开;3 型的 IDH1 突变几乎和 TP53 同时出现,走的是「IDH 突变型胶质瘤」那条老路。
五、结果三:免疫治疗,三组的命不一样
这是全文最要紧的一段。
研究者从队列里挑出 71 名只用过单药抗 PD-1 抗体的患者:1 型 44 例、2 型 19 例、3 型 8 例。
- 1 型 vs 2 型:1 型生存显著更好(P=0.0001)
- 1 型 vs 3 型:1 型生存显著更好(P=2.3×10⁻⁶)
- 2 型 vs 3 型:2 型也更好(P=0.012)
关键在于那个对照:在只接受放化疗的历史队列里,三组之间的生存没有差别。
这句话的意思是——三组本来「命」是差不多的,差距是免疫治疗拉开的。不是 1 型患者本来就好,而是 1 型患者抓得住免疫治疗这个机会。
在 1 型患者里做多因素分析,免疫治疗是唯一独立影响生存的因素(风险比 3.14,95% CI 1.50–6.60,P=0.002)。
有一点必须说明:原文没有给出各组的中位生存期和 3 年生存率,只报告了组间比较的 P 值。所以我们能说「1 型明显更好」,但不能说「1 型能活几年」。作为一个参照,多项研究汇总下来,这类肿瘤整体的 3 年生存率大约是 30%–40%——但那是三组混在一起的平均数。
六、为什么会有这个差距
研究者查了 53 个肿瘤的免疫微环境。
第一,免疫「热度」不一样。 一个已经被验证能预测免疫治疗效果的 18 基因免疫签名,3 型的得分最低——显著低于 1 型(P=0.0049)和 2 型(P=0.013)。
第二,肿瘤里的杀手细胞数量不一样。 直接数 CD8+ T 细胞,1 型明显多于 3 型(P=0.047)。
第三,招兵买马的信号不一样。 负责把抗原「举」给免疫系统看的基因(TAP1、TAP2、B2M)、负责把 T 细胞招过来的基因(CXCL9、CXCR6、STAT1)、以及免疫检查点(LAG3、IDO1),在 1 型和 2 型里普遍更高。
用大白话说:
- 1 型:错字多到满纸荒唐,每一页都像别人的书,免疫系统一眼认出,冲进去就打。
- 2 型:错字中等,免疫系统有时看得见、有时看不见,所以反应好坏参半。
- 3 型:错字跟 2 型差不多,但它走的是 IDH 突变胶质瘤那条老路——那类肿瘤本来就不招免疫细胞,等于给自己盖了盖子。
同一个「错字多」的前提,三种不同的结果。
七、这些发现,临床上能怎么用
研究的作者给出了三条方向性建议。请注意,这是作者的观点,还没有写进任何指南。
- 1 型:对免疫治疗反应好、微环境「热」,可以考虑把免疫治疗往前提,让年幼的孩子少受放化疗的毒性。
- 2 型:反应好坏参半,重点在靠筛查早发现,以及尝试免疫联合方案。
- 3 型:像其他 IDH 突变胶质瘤一样免疫抑制,单用免疫治疗效果差。方向是 IDH 抑制剂 + 免疫治疗联用——相关临床试验已经启动(NCT06519682)。
八、实在话:这项研究还没有回答什么
第一,它是回顾性的。162 例来自一个国际合作登记数据库,不是随机对照试验。所有关于免疫治疗疗效的结论,都建立在「谁用了、谁没用」的回顾比较上。
第二,分组之后样本变小了。接受免疫治疗的只有 71 人,拆成三组后,3 型只有 8 个人。8 个人的结果,任何结论都要打折扣。
第三,这套分型还需要别的团队验证。它是目前全世界最大的样本,但只有一个联盟的数据。别的国家、别的队列能不能重复出同样的生存差距,要等后续研究。
第四,原文没有给各组的中位生存和生存率,所以本文也只写「谁更好」,不写「能活多久」。
第五,分型还只是「概率」,不是「保证」。1 型里也有对免疫治疗没反应的人,3 型里也可能有个别反应好的——只是比例差得多。
九、家长最常问的几个问题
问:怎么知道我孩子属于哪一组?
答:看分子病理报告。关键三项:有没有 POLE 或 POLD1 突变(有 → 1 型)、有没有 IDH1 突变(有 → 3 型)、两项都没有就是 2 型。另外做一个突变负荷(TMB)检测也有帮助——1 型通常在每百万碱基 300 个以上,2 型和 3 型多在 30 个上下。
问:3 型是不是就没救了?
答:不能这么说。3 型单用免疫治疗效果差,和普通 IDH 突变胶质瘤的处境类似;但正因为如此,现在的方向是联合治疗——IDH 抑制剂加免疫治疗,相关临床试验已经启动。具体能不能参加,要和主诊团队讨论。
问:1 型用了免疫治疗,是不是就不用放化疗了?
答:研究者的建议是「可以考虑把免疫治疗往前提」,但这只是方向性意见,不是标准方案。放化疗用不用、怎么组合、先后顺序,要由多学科团队根据孩子的年龄、肿瘤位置、手术切除程度来决定。
问:这个分型会影响遗传咨询吗?
答:会。三组的遗传背景不同——1 型以 CMMRD 为主,2 型以林奇综合征为主。知道属于哪一组,能帮遗传科医生判断该查哪些基因、家属该做哪些筛查。
十、现在能做的事
第一,把四个错配修复蛋白查了。 MLH1、MSH2、MSH6、PMS2 的免疫组化,是发现这类肿瘤最便宜、最直接的第一步。
第二,拿到分子报告,问清三件事。 有没有 POLE / POLD1 突变?有没有 IDH1 突变?突变负荷是多少?这三项决定了分型。
第三,做遗传咨询。 如果某个蛋白在肿瘤和正常组织里都缺失,需要做胚系基因检测,确认是林奇综合征还是 CMMRD。
第四,家属跟着筛查。 林奇综合征是显性遗传,父母、兄弟姐妹、子女各有一半概率携带;CMMRD 的孩子则要按规范做全身多部位筛查,不能只盯脑子。
第五,别自己找药。 免疫检查点抑制剂是处方药,有免疫相关性肠炎、肝炎、肺炎、心肌炎等明确风险,必须在有经验的团队监测下使用。
免责声明:本文仅为科普,不构成诊疗建议。具体诊断与治疗请遵医嘱。
回家上网一查,家长看到两个完全不同的故事。一个孩子打了几针,肿瘤缩小,几个月后回到学校;另一个孩子打了三个月,复查时肿瘤还在长,医生只好换方案。
同样是「错配修复缺陷的脑瘤」,为什么差这么远?
2026 年 1 月,《Nature Genetics》上的一项研究,给出了目前为止最清楚的一个答案:这类肿瘤不是一个病,是三个。判断属于哪一个,能提前知道免疫治疗大概会有多灵。
一、先说清楚:这是哪一类肿瘤
细胞每次分裂都要把 DNA 抄一遍。抄写会出错,于是细胞里配了一支「校对队」——错配修复系统(MMR)。这支队伍坏了,错字就一代代攒下去,医学上叫复制修复缺陷(RRD);如果坏的是 MMR 这一支,就叫 MMR 缺陷综合征。再往下,一份基因坏是林奇综合征,两份都坏是 CMMRD。
这类人身上长出的高级别胶质瘤,就叫原发错配修复缺陷高级别胶质瘤(英文缩写 priMMRD-HGG)。它不算常见,但绝不少:有研究估计,年轻患者的高级别胶质瘤里,最多约 10% 属于这一类。
它有一个很别扭的特点:最常用的化疗药替莫唑胺对它无效。原因很直接——替莫唑胺要靠一个功能正常的 MMR 系统才能杀死肿瘤细胞,靶子本身就坏了,药自然使不上劲。
所以这类患者一旦确诊,医生手里能打的牌,主要就剩下免疫治疗。
二、这项研究做了什么
研究者来自国际复制修复缺陷联盟(IRRDC),把全世界登记在册的病例汇总起来,最终纳入 152 名患者、162 个肿瘤。
他们问的问题很朴素:这些肿瘤看起来都一样,但会不会其实不一样?
于是按肿瘤在生长过程中给自己添的「第二个驱动突变」分组:
- 有 DNA 聚合酶(POLE、POLD1)校对缺陷的 → 1 型
- 只有 MMR 缺陷、没有别的 → 2 型
- 带 IDH1 突变的 → 3 型
分完之后,他们比较了三组的突变数量、基因改变类型、发病年龄、影像表现、肿瘤里的免疫细胞,以及最重要的一项——用了免疫治疗之后活了多久。
三、结果一:错字的数量,差了十几倍
先看最直观的一个数字:每百万个碱基里有多少个突变(医学上叫突变负荷)。
全组的中位数是 302.8 个。但拆开看,三组完全不在一个量级:
- 1 型:409.0 个(四分位范围 303.9–532.5)
- 2 型:28.4 个(14.9–40.0)
- 3 型:30.9 个(18.2–60.6)
1 型和 2 型之间差了 14 倍以上(P=2.4×10⁻¹³),和 3 型比也差一个量级(P=3.0×10⁻¹²)。2 型和 3 型之间则没有明显差别。
另一类「错字指纹」叫微卫星插入缺失(MS-indel),也能反映校对队失灵的程度。1 型中位 760.0 个/Mb,2 型 781.5 个/Mb,3 型只有 244.5 个/Mb——1 型和 2 型都明显高于 3 型(分别是 P=0.0025 和 P=0.021),而 1 型和 2 型之间差不多。
还有一个反直觉的发现:错字越多的肿瘤,染色体层面的混乱反而越少。1 型的基因组里只有 3.9% 发生了拷贝数改变,2 型是 10.6%(P=0.0025),3 型是 10.0%(P=0.07,未达统计学差异)。也就是说,1 型几乎完全靠「点突变」长大,而不是靠染色体断裂、片段丢失。
四、结果二:三组的「出身」和长相都不一样
三组分得很干净——162 个肿瘤里,同时具备「聚合酶缺陷」和「IDH1 突变」的只有 2 个(1.2%)。这说明它们基本是三条互不相干的路。
年龄:1 型中位 9.5 岁(四分位 7.0–12.8),3 型 11.0 岁(10.0–13.9),2 型 14.5 岁(10.0–17.7)——1 型明显比另外两组年轻(P=0.00025 和 P=0.0054)。
遗传背景:1 型里 86% 是 CMMRD,胚系基因以 PMS2(67%)和 MSH6(22%)为主;2 型里 67% 是林奇综合征,以 MSH2(47%)和 MLH1(23%)为主;3 型则以 MSH2 / MSH6 这一对(MutSα 复合物)为主。
影像:1 型更多是边界相对清楚、带大片坏死和囊性的病灶;3 型更多是 WHO 3 级、长在额颞叶、弥漫浸润、边界不清的病灶(部位 P=0.0093,影像形态 P=5.1×10⁻⁶)。
基因改变:三组都很少出现普通胶质母细胞瘤的招牌——没有一例出现 +7/−10 染色体改变,H3.3 突变和 BRAF V600E 也罕见。共同的高频改变是 TP53(89%)、ATRX(80%)、NF1(71%)、SETD2(69%)、RAS/MAPK 通路(70%)。
发病顺序也能倒推出来。研究者用突变等位基因频率还原了时间线:1 型是先有 TP53 突变,再被自然选择「筛」出聚合酶校对缺陷,错字从此炸开;3 型的 IDH1 突变几乎和 TP53 同时出现,走的是「IDH 突变型胶质瘤」那条老路。
五、结果三:免疫治疗,三组的命不一样
这是全文最要紧的一段。
研究者从队列里挑出 71 名只用过单药抗 PD-1 抗体的患者:1 型 44 例、2 型 19 例、3 型 8 例。
- 1 型 vs 2 型:1 型生存显著更好(P=0.0001)
- 1 型 vs 3 型:1 型生存显著更好(P=2.3×10⁻⁶)
- 2 型 vs 3 型:2 型也更好(P=0.012)
关键在于那个对照:在只接受放化疗的历史队列里,三组之间的生存没有差别。
这句话的意思是——三组本来「命」是差不多的,差距是免疫治疗拉开的。不是 1 型患者本来就好,而是 1 型患者抓得住免疫治疗这个机会。
在 1 型患者里做多因素分析,免疫治疗是唯一独立影响生存的因素(风险比 3.14,95% CI 1.50–6.60,P=0.002)。
有一点必须说明:原文没有给出各组的中位生存期和 3 年生存率,只报告了组间比较的 P 值。所以我们能说「1 型明显更好」,但不能说「1 型能活几年」。作为一个参照,多项研究汇总下来,这类肿瘤整体的 3 年生存率大约是 30%–40%——但那是三组混在一起的平均数。
六、为什么会有这个差距
研究者查了 53 个肿瘤的免疫微环境。
第一,免疫「热度」不一样。 一个已经被验证能预测免疫治疗效果的 18 基因免疫签名,3 型的得分最低——显著低于 1 型(P=0.0049)和 2 型(P=0.013)。
第二,肿瘤里的杀手细胞数量不一样。 直接数 CD8+ T 细胞,1 型明显多于 3 型(P=0.047)。
第三,招兵买马的信号不一样。 负责把抗原「举」给免疫系统看的基因(TAP1、TAP2、B2M)、负责把 T 细胞招过来的基因(CXCL9、CXCR6、STAT1)、以及免疫检查点(LAG3、IDO1),在 1 型和 2 型里普遍更高。
用大白话说:
- 1 型:错字多到满纸荒唐,每一页都像别人的书,免疫系统一眼认出,冲进去就打。
- 2 型:错字中等,免疫系统有时看得见、有时看不见,所以反应好坏参半。
- 3 型:错字跟 2 型差不多,但它走的是 IDH 突变胶质瘤那条老路——那类肿瘤本来就不招免疫细胞,等于给自己盖了盖子。
同一个「错字多」的前提,三种不同的结果。
七、这些发现,临床上能怎么用
研究的作者给出了三条方向性建议。请注意,这是作者的观点,还没有写进任何指南。
- 1 型:对免疫治疗反应好、微环境「热」,可以考虑把免疫治疗往前提,让年幼的孩子少受放化疗的毒性。
- 2 型:反应好坏参半,重点在靠筛查早发现,以及尝试免疫联合方案。
- 3 型:像其他 IDH 突变胶质瘤一样免疫抑制,单用免疫治疗效果差。方向是 IDH 抑制剂 + 免疫治疗联用——相关临床试验已经启动(NCT06519682)。
八、实在话:这项研究还没有回答什么
第一,它是回顾性的。162 例来自一个国际合作登记数据库,不是随机对照试验。所有关于免疫治疗疗效的结论,都建立在「谁用了、谁没用」的回顾比较上。
第二,分组之后样本变小了。接受免疫治疗的只有 71 人,拆成三组后,3 型只有 8 个人。8 个人的结果,任何结论都要打折扣。
第三,这套分型还需要别的团队验证。它是目前全世界最大的样本,但只有一个联盟的数据。别的国家、别的队列能不能重复出同样的生存差距,要等后续研究。
第四,原文没有给各组的中位生存和生存率,所以本文也只写「谁更好」,不写「能活多久」。
第五,分型还只是「概率」,不是「保证」。1 型里也有对免疫治疗没反应的人,3 型里也可能有个别反应好的——只是比例差得多。
九、家长最常问的几个问题
问:怎么知道我孩子属于哪一组?
答:看分子病理报告。关键三项:有没有 POLE 或 POLD1 突变(有 → 1 型)、有没有 IDH1 突变(有 → 3 型)、两项都没有就是 2 型。另外做一个突变负荷(TMB)检测也有帮助——1 型通常在每百万碱基 300 个以上,2 型和 3 型多在 30 个上下。
问:3 型是不是就没救了?
答:不能这么说。3 型单用免疫治疗效果差,和普通 IDH 突变胶质瘤的处境类似;但正因为如此,现在的方向是联合治疗——IDH 抑制剂加免疫治疗,相关临床试验已经启动。具体能不能参加,要和主诊团队讨论。
问:1 型用了免疫治疗,是不是就不用放化疗了?
答:研究者的建议是「可以考虑把免疫治疗往前提」,但这只是方向性意见,不是标准方案。放化疗用不用、怎么组合、先后顺序,要由多学科团队根据孩子的年龄、肿瘤位置、手术切除程度来决定。
问:这个分型会影响遗传咨询吗?
答:会。三组的遗传背景不同——1 型以 CMMRD 为主,2 型以林奇综合征为主。知道属于哪一组,能帮遗传科医生判断该查哪些基因、家属该做哪些筛查。
十、现在能做的事
第一,把四个错配修复蛋白查了。 MLH1、MSH2、MSH6、PMS2 的免疫组化,是发现这类肿瘤最便宜、最直接的第一步。
第二,拿到分子报告,问清三件事。 有没有 POLE / POLD1 突变?有没有 IDH1 突变?突变负荷是多少?这三项决定了分型。
第三,做遗传咨询。 如果某个蛋白在肿瘤和正常组织里都缺失,需要做胚系基因检测,确认是林奇综合征还是 CMMRD。
第四,家属跟着筛查。 林奇综合征是显性遗传,父母、兄弟姐妹、子女各有一半概率携带;CMMRD 的孩子则要按规范做全身多部位筛查,不能只盯脑子。
第五,别自己找药。 免疫检查点抑制剂是处方药,有免疫相关性肠炎、肝炎、肺炎、心肌炎等明确风险,必须在有经验的团队监测下使用。
免责声明:本文仅为科普,不构成诊疗建议。具体诊断与治疗请遵医嘱。
附图
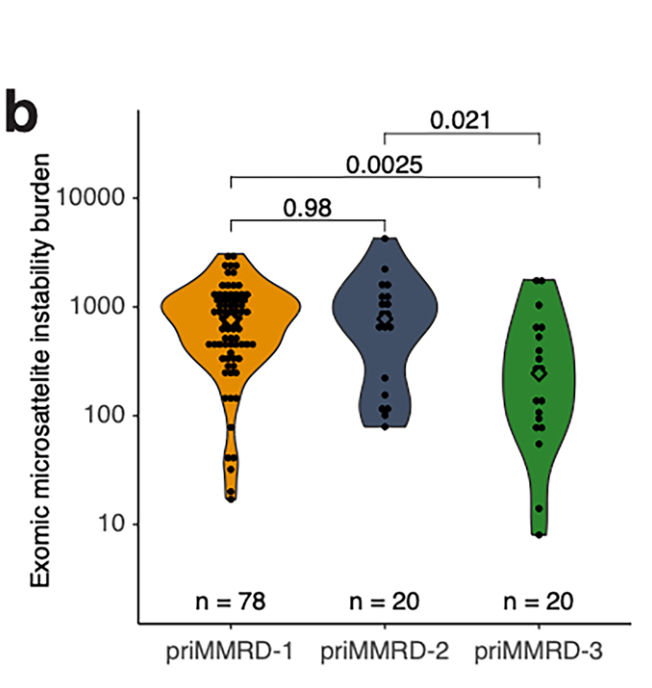 微卫星插入缺失(MS-indel)负荷,纵轴为对数刻度,每个点是一个肿瘤。1 型(78 例)与 2 型(20 例)都在 700 个/Mb 上下,3 型(20 例)只有 244.5 个/Mb。1 型 vs 3 型 P=0.0025,2 型 vs 3 型 P=0.021,1 型 vs 2 型 P=0.98(没有差别)。来源:Nat Genet 2026,Extended Data Fig. 2b
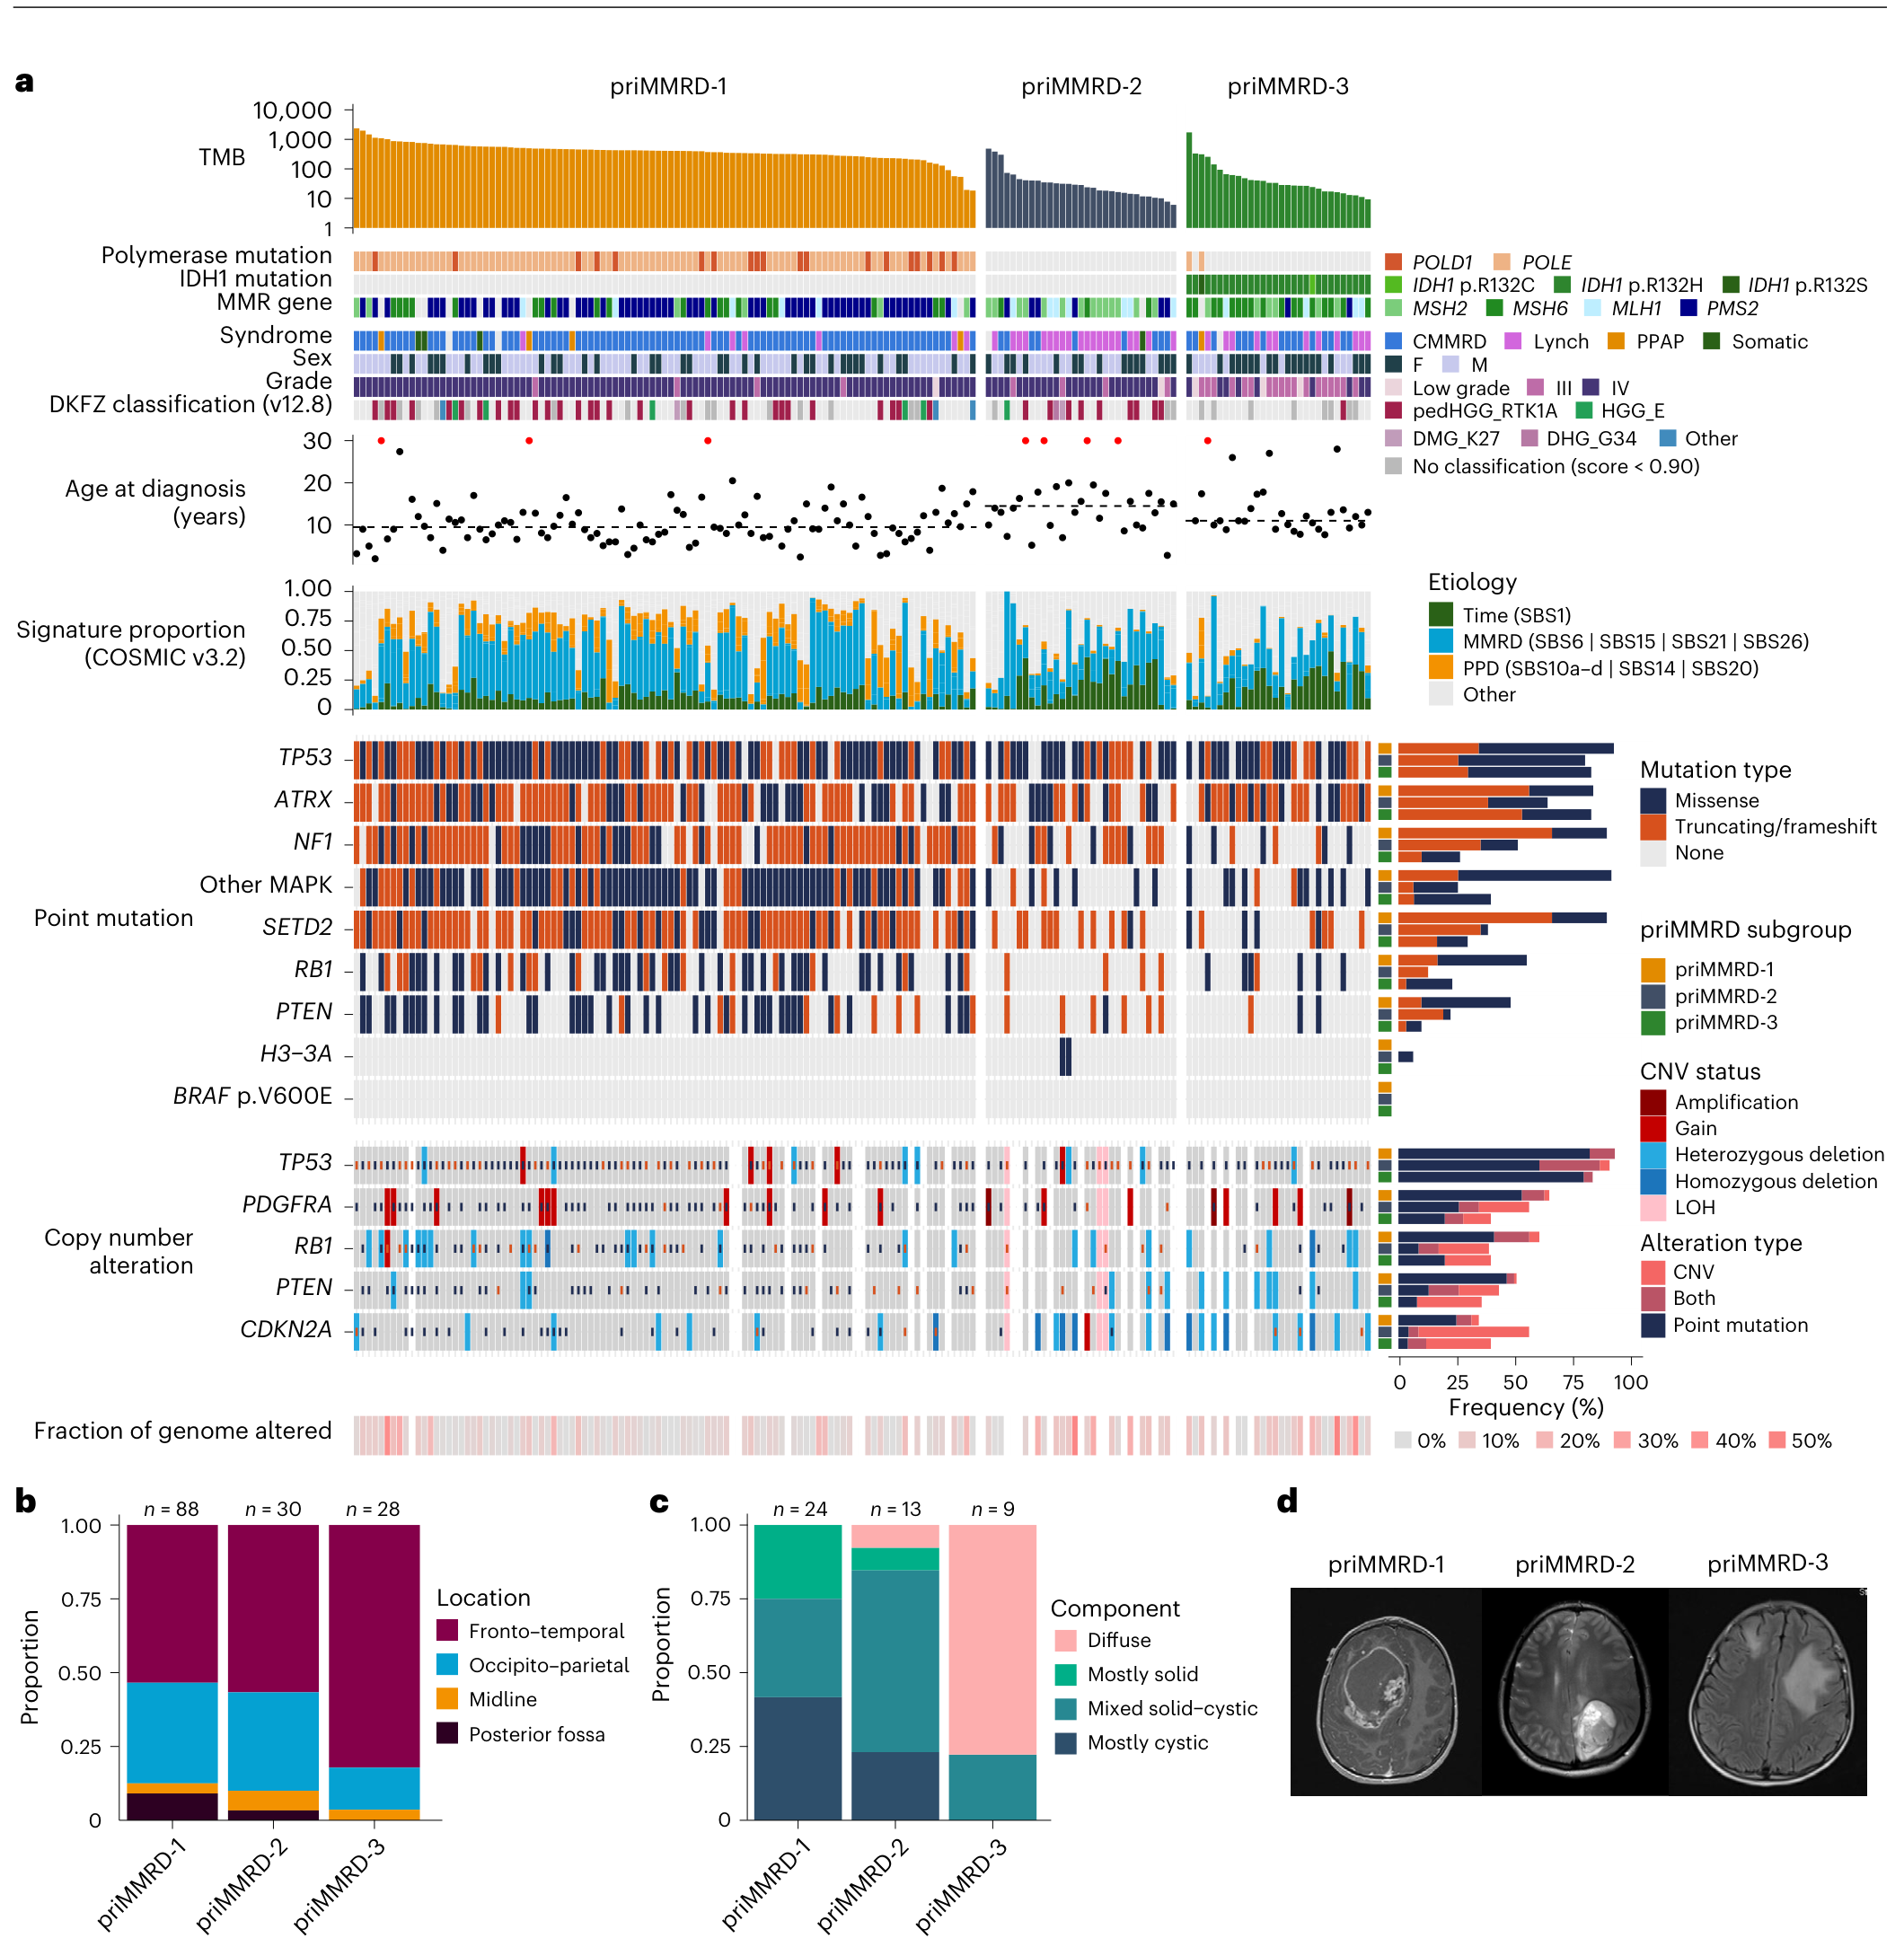 162 个肿瘤的分子全景图。每一列是一个肿瘤,从左到右依次是 1 型(101 例)、2 型(31 例)、3 型(30 例)。最上面一根根柱子是突变负荷,1 型高出一大截;往下依次是聚合酶/IDH1/MMR 基因、综合征(CMMRD/林奇/PPAP/体细胞)、病理分级、DKFZ 甲基化分型、确诊年龄(虚线为各组中位)、突变签名构成,以及 TP53、ATRX、NF1、SETD2、RB1、PTEN 等驱动基因的点突变(实心色块)和拷贝数改变(蓝色块)。注意 H3-3A 与 BRAF V600E 两行几乎全空,
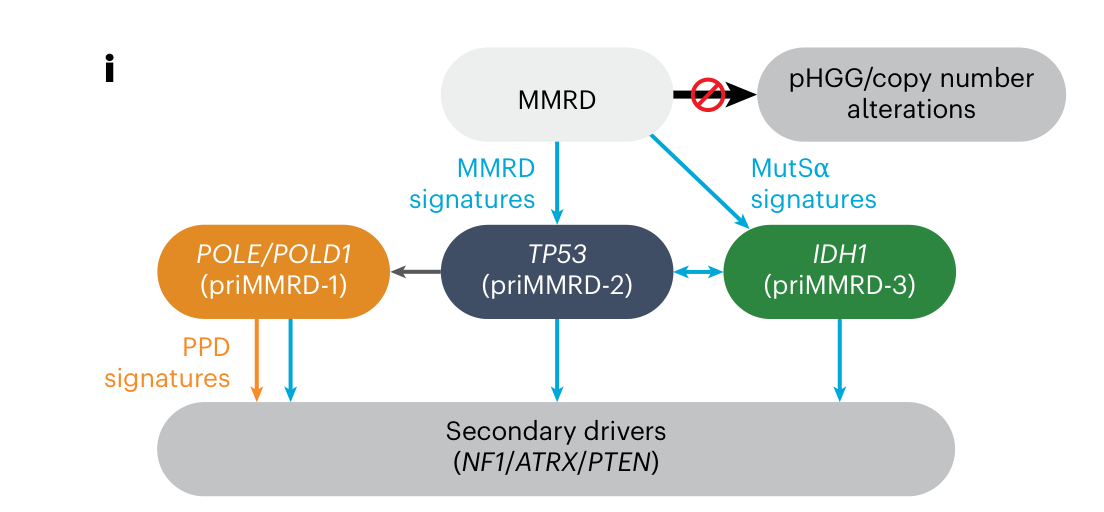 三型是怎么分出来的。一切的起点都是 MMR 缺陷(最上面);之后肿瘤走三条岔路——往左是 POLE/POLD1 校对缺陷(1 型),中间是长出 TP53 突变(2 型),往右是 IDH1 突变(3 型)。三条路最后都要再攒 NF1、ATRX、PTEN 等次级驱动改变,才有可能变成高级别胶质瘤;右上角的禁止符表示:MMR 缺陷的肿瘤几乎不走「普通儿童高级别胶质瘤那条拷贝数改变的路」。起点不同、错字数量不同,对免疫治疗的反应也就不同。来源:Nat Genet 2026,Fig. 3i
查看原文
分享:
微博